Diana Paola Sánchez Hernández1 ID· Sara Vallejo Tamayo2 ID
1Pediatra gastroenteróloga Hospital Sant Joan de Déu. Líder del
programa Enfermedad Inflamatoria Intestinal en Pediatría, Hospital Pablo Tobón Uribe.
2Residente de Pediatría, Universidad CES.
Medellín, Colombia.
Acta Gastroenterol Latinoam 2026;56(3):357-364
Recibido: 24/01/2026 / Aceptado: 08/09/2026 / Publicado online: 30/09/2026 / https://doi.org/10.52787/agl.v56i3.597
La enfermedad inflamatoria intestinal pediátrica asociada a errores innatos de la inmunidad representa un desafío diagnóstico y terapéutico, en especial en los casos de inicio temprano, enfermedad grave, manifestaciones extraintestinales o refractariedad al tratamiento. Presentamos tres casos pediátricos con un curso clínico agresivo, compromiso multisistémico y respuesta insuficiente a múltiples líneas terapéuticas, en quienes la presencia persistente de señales de alarma motivó la realización de estudios genéticos. En uno de ellos, la secuenciación del exoma identificó una variante patogénica en FOXP3, confirmando el diagnóstico de síndrome IPEX. En los otros dos pacientes, hermanos entre sí, se identificó una alteración en XIAP compatible con diagnóstico de síndrome linfoproliferativo ligado al X tipo 2. En el paciente índice con deficiencia de XIAP, el exoma inicial no identificó variantes causales. Posteriormente, la secuenciación del genoma permitió establecer el diagnóstico molecular, lo que condujo al diagnóstico familiar en cascada de su hermano. Estos casos resaltan la importancia de reconocer tempranamente los fenotipos sugestivos de enfermedad monogénica, mantener la sospecha diagnóstica ante estudios genéticos iniciales negativos y realizar una evaluación multidisciplinaria oportuna. La identificación de un error innato de la inmunidad subyacente puede modificar sustancialmente el abordaje terapéutico, permitir la consideración de opciones potencialmente curativas como el trasplante de progenitores hematopoyéticos y facilitar el asesoramiento genético familiar.
Palabras claves. Enfermedad inflamatoria intestinal, errores innatos de la inmunidad, enfermedad monogénica, pediatría, síndrome IPEX, deficiencia de XIAP.
Pediatric inflammatory bowel disease associated with inborn errors of immunity represents a diagnostic and therapeutic challenge, particularly in cases of early-onset, severe disease, extraintestinal manifestations, or refractoriness to treatment. We present three pediatric cases with an aggressive clinical course, multisystemic involvement, and an inadequate response to multiple therapeutic lines of therapy, in whom the persistent presence of warning signs prompted genetic testing. In one of these patients, exome sequencing identified a pathogenic variant in FOXP3, confirming the diagnosis of IPEX syndrome. In the other two patients, who were siblings, an alteration in XIAP was identified, consistent with a diagnosis of X-linked lymphoproliferative syndrome type 2. In the index patient with XIAP deficiency, the initial exome sequencing did not identify any causative variants. Subsequently, genome sequencing established the molecular diagnosis, which subsequently led to the cascade diagnosis of his sibling. These cases highlight the importance of early recognition of phenotypes suggestive of monogenic disease, maintaining diagnostic suspicion despite initially negative genetic test results, and conducting a timely multidisciplinary evaluation. Identification of an underlying inborn error of immunity can substantially modify the therapeutic approach, allow for the consideration of potentially curative options such as hematopoietic stem cell transplantation, and facilitate family genetic counseling.
Keywords. Inflammatory bowel disease, inborn errors of immunity, monogenic disease, pediatrics, IPEX syndrome, XIAP deficiency.
Abreviaturas
EII: Enfermedad inflamatoria intestinal.
VEO-IBD: Very Early-Onset Inflammatory Bowel Disease.
TPH: Trasplante de progenitores hematopoyéticos.
PCDAI: Pediatric Crohn’s Disease Activity Index.
PCR: Proteína C reactiva.
IPEX: Síndrome de inmunodesregulación, poliendocrinopatía y enteropatía ligado al cromosoma X.
SOS: Síndrome de obstrucción sinusoidal hepática.
TIPS: Shunt portosistémico intrahepático transyugular.
anti-TNF: Antagonistas del factor de necrosis tumoral.
HLH: Linfohistiocitosis hemofagocítica.
XLP2: Síndrome linfoproliferativo ligado al X tipo 2.
La enfermedad inflamatoria intestinal (EII) es una entidad crónica inmunomediada, caracterizada por presentar inflamación recurrente del tracto gastrointestinal. En pediatría representa hasta un 25% de los casos totales, y puede encontrarse en cualquier grupo etario. La EII de inicio muy temprano (VEO-IBD), definida como aquella que aparece antes de los 6 años, constituye un subgrupo clínico con características particulares: mayor agresividad, respuesta pobre al tratamiento convencional y alta asociación con defectos genéticos monogénicos hasta en un 15%.1 - 3
Las formas monogénicas de VEO-IBD abarcan alteraciones en la regulación inmune, defectos de la fagocitosis, disfunción de la barrera epitelial, síndromes autoinflamatorios e inmunodeficiencias combinadas. Estos casos suelen requerir enfoques terapéuticos individualizados, incluyendo inmunomoduladores, biológicos e incluso trasplante de progenitores hematopoyéticos.4 El abordaje de estos pacientes requiere un enfoque integral; sin embargo, en contextos como el latinoamericano, dicho abordaje puede verse limitado por la disponibilidad de pruebas genéticas y la experiencia en el manejo multidisciplinario especializado.
Presentamos los casos de tres niños atendidos en una institución de alta complejidad en Colombia con EII pediátrica de curso grave y características sugestivas de una etiología monogénica, en quienes se identificaron errores innatos de la inmunidad que modificaron sustancialmente la aproximación diagnóstica y terapéutica. La respuesta terapéutica se evaluó siguiendo los parámetros recomendados por las guías ECCO-ESPGHAN para enfermedad de Crohn pediátrica de acuerdo con la información clínica disponible. Se consideró respuesta clínica una disminución ≥ 12,5 puntos en el Pediatric Crohn’s Disease Activity Index (PCDAI) respecto al valor basal y remisión clínica un PCDAI < 10 puntos. La respuesta bioquímica se evaluó mediante la negativización de los parámetros inflamatorios, incluyendo la proteína C reactiva (PCR) y la normalización de la calprotectina fecal (valor objetivo: < 250 µg/g). La ausencia de mejoría clínica significativa durante la fase de inducción, acompañada de la persistencia de actividad inflamatoria objetiva, se consideró falla primaria de respuesta. La evaluación se complementó con los hallazgos endoscópicos y/o estudios de imagen disponibles durante el seguimiento.5
Caso 1: EII Crohn-like de inicio muy temprano asociada a síndrome IPEX
Paciente masculino con diarrea crónica grave desde los 4 años (15 – 20 deposiciones lientéricas/día con urgencia), asociada con artritis poliarticular, inyección conjuntival grave, úlceras cutáneas y alteraciones ungueales. Durante los primeros años fue tratado bajo el diagnóstico de alergia alimentaria múltiple. Desde los 7 años, tras establecerse el diagnóstico de EII, recibió terapia inmunosupresora (azatioprina), sin alcanzar un control clínico adecuado.
A los 13 años, ingresó en nuestra institución con enfermedad activa. La colonoscopia documentó una pancolitis leve e ileítis grave con úlceras y pseudopólipos, con signos de inflamación crónica moderada a grave en las biopsias. De acuerdo con la edad de inicio de las manifestaciones clínicas, se clasificó como enfermedad de Crohn de inicio muy temprano (VEO-IBD), con fenotipo A1aL3B1G1 según la clasificación de París. El paciente recibió inicialmente adalimumab, con intensificación posterior a 40 mg por vía subcutánea semanal, sin alcanzar la respuesta clínica ni bioquímica durante la inducción, por lo que se consideró una falla primaria de respuesta. Posteriormente se cambió a infliximab en esquema intensificado a 10 mg/kg con esquema de inducción a las 0 - 2 - 6 semanas y luego cada 8 semanas. Se observó una respuesta clínica parcial, sin remisión bioquímica completa, dada la persistencia de marcadores inflamatorios elevados, particularmente de la calprotectina fecal. Además, durante el seguimiento se documentó la persistencia y progresión objetiva del compromiso inflamatorio del intestino delgado, con desarrollo de una estenosis de características inflamatorias evidenciada mediante enteroresonancia.
Debido a la edad de inicio de la enfermedad, la refractariedad a las terapias, las manifestaciones extraintestinales y el antecedente de talla baja, se realizó exoma en búsqueda de enfermedad monogénica. Se identificó la variante FOXP3 c.1222G>A (p.Val408Met) en hemicigosis, clasificada como patogénica, confirmando el diagnóstico molecular de síndrome IPEX (síndrome de inmuno desregulación, poliendocrinopatía y enteropatía ligada al cromosoma X por sus siglas en inglés). Ante la persistencia de síntomas y las recaídas frecuentes a pesar de la terapia biológica establecida, se cambió el tratamiento a ustekinumab, con una dosis subcutánea de inicio de 180 mg (no se dispone de presentación intravenosa), seguida de 90 mg en las semanas 1 y 2, y posteriormente el mantenimiento con 90 mg por vía subcutánea cada 8 semanas. El paciente continuó en seguimiento multidisciplinario por gastroenterología, genética y hematología. Tras la confirmación del diagnóstico de síndrome IPEX, se consideró el trasplante de progenitores hematopoyéticos (TPH) como estrategia potencialmente curativa.
El paciente fue sometido a TPH alogénico haploidéntico, con su hermano como donante, tras un régimen de acondicionamiento mieloablativo basado en busulfán (3 mg/kg/día durante 4 días; dosis acumulada de 12 mg/kg), asociado a fludarabina, ciclofosfamida y timoglobulina. Se logró un injerto exitoso con quimerismo del 100% al día +21. Posteriormente presentó deterioro clínico progresivo, con múltiples complicaciones vasculares e infecciosas. Desarrolló un síndrome de obstrucción sinusoidal hepática (SOS) que requirió la realización de un shunt portosistémico intrahepático transyugular (TIPS por sus siglas en inglés), dos episodios de hemorragia digestiva alta anemizante, bacteriemia y neumonía por múltiples microorganismos. Finalmente, presentó una bacteriemia por P. aeruginosa resistente a carbapenémicos, seguida de choque refractario y falla multiorgánica, que condujeron a su fallecimiento.
Caso 2: EII Crohn-like asociada a deficiencia de XIAP: paciente índice
Paciente masculino diagnosticado a los 8 años con EII de fenotipo Crohn-like, A1aL2B1pG1 según la clasificación de París. Desde el inicio presentó pancolitis grave, enfermedad perianal fistulizante, anemia, eritema nodoso y compromiso nutricional grave. Recibió inicialmente adalimumab, cuya elección estuvo influenciada por el contexto geográfico del paciente. Ante la ausencia de respuesta clínica y bioquímica durante la inducción, se consideró una falla primaria de respuesta, cambiando el tratamiento a infliximab en un esquema intensificado de 10 mg/kg, con esquema de inducción a las 0 - 2 - 6 semanas y luego cada 8 semanas. A pesar del tratamiento, la enfermedad persistió clínicamente significativa, con colitis grave y compromiso perianal, constituyendo una falla primaria de respuesta. Ante la respuesta insuficiente a dos agentes anti-TNF y las limitadas alternativas terapéuticas disponibles para su grupo etario en ese momento, se decidió cambiar a vedolizumab, de forma off-label, a dosis de 300 mg por vía intravenosa, con inducción en las semanas 0, 2 y 6, seguida de mantenimiento cada 8 semanas y posterior intensificación cada 4 semanas, esquema que recibe hasta la actualidad. Ante la presencia de colitis severa y enfermedad perianal refractaria, el tratamiento mencionado se asoció con una ileostomía derivativa.
Teniendo en cuenta la refractariedad a múltiples terapias y una historia familiar sugestiva de un trastorno inmunológico, que incluía un hermano con enfermedad de Crohn, antecedente de falla hepática colestásica y sospecha clínica no confirmada de linfohistiocitosis hemofagocítica (HLH), además de varios familiares maternos con antecedente de EII y desenlaces fatales, se amplió el estudio etiológico. El estudio molecular inicial mediante secuenciación del exoma no identificó variantes causales. Dada la persistencia de una alta sospecha de enfermedad monogénica, se realizó la secuenciación del genoma. Ésta identificó la variante XIAP c.612_614 del p.(Gly205del) en hemicigosis, clasificada como probablemente patogénica, consistente con el diagnóstico molecular de deficiencia de XIAP o síndrome linfoproliferativo ligado al X tipo 2 (XLP2).
Los estudios endoscópicos más recientes mostraron hallazgos compatibles con colitis por derivación en el contexto de la ileostomía. El paciente continúa en seguimiento bajo tratamiento con vedolizumab y en evaluación para trasplante de progenitores hematopoyéticos (TPH). La identificación de la variante en XIAP motivó, además, la realización de un estudio genético dirigido en su hermano.
Caso 3: EII Crohn-like asociada a deficiencia de XIAP: diagnóstico familiar en cascada
A partir del diagnóstico molecular del paciente índice, se realizó el estudio familiar dirigido en su hermano, quien debutó a los 13 años con compromiso articular de características inflamatorias y posteriormente desarrolló dolor abdominal, diarrea sanguinolenta, fiebre intermitente, lesiones cutáneas compatibles con eritema nodoso y pérdida de peso de aproximadamente 6 kg. Fue diagnosticado con EII de fenotipo Crohn-like, A1bL3B1pG0 según la clasificación de París.
Recibió tratamiento con infliximab a dosis de 10 mg/kg, con inducción en las semanas 0, 1 y 4 y mantenimiento cada 8 semanas. Fue necesario intensificar el tratamiento a cada 4 semanas, esquema que continúa recibiendo en la actualidad y con el cual ha alcanzado la remisión clínica, bioquímica y endoscópica/histológica. Durante su evolución presentó complicaciones infecciosas relevantes, incluyendo impétigo ampolloso diseminado y episodios de otitis media y externa supurativa crónica, por lo que recibió terapia de reemplazo con inmunoglobulina de administración mensual, aunque con falta de adherencia al tratamiento.
El estudio genético familiar dirigido identificó la variante XIAP c.612_614del p.(Gly205del), clasificada como probablemente patogénica, confirmando el diagnóstico de deficiencia de XIAP (XLP2). Este hallazgo permitió establecer el diagnóstico molecular en el contexto del estudio familiar en cascada iniciado a partir del caso índice. Actualmente continúa en seguimiento multidisciplinario y en evaluación para TPH como estrategia potencialmente curativa.
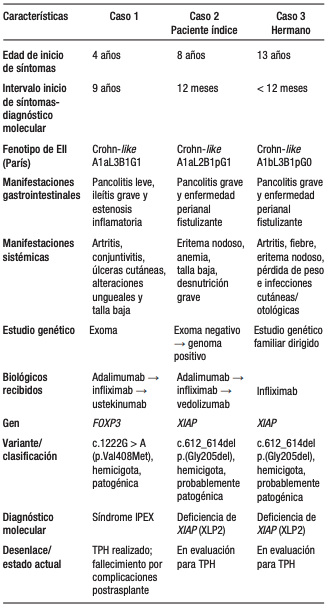
Las principales características clínicas, terapéuticas y moleculares de los tres pacientes se resumen en la Tabla 1.
Tabla 1. Características clínicas, terapéuticas y moleculares de los pacientes con EII
Crohn-like asociada a errores innatos de la inmunidad
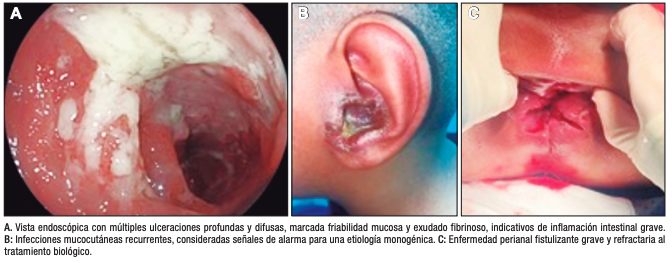
En conjunto, los tres pacientes presentaron señales de alarma sugestivas de una etiología monogénica subyacente, expresadas de manera variable como inflamación intestinal grave con ulceraciones profundas, manifestaciones mucocutáneas y sistémicas, enfermedad perianal fistulizante, infecciones recurrentes, historia familiar sugestiva y refractariedad a diferentes líneas de tratamiento (Figura 1).
Figura 1. Espectro clínico de la EII Crohn-like asociada a errores innatos de la
inmunidad
La EII de inicio muy temprano y temprano, definida por su aparición antes de los 6 y 10 años respectivamente, constituye un subgrupo único dentro del espectro de la EII pediátrica. A diferencia de los casos de inicio más tardío, estos pacientes suelen presentar una forma más agresiva, con compromiso multisistémico, curso clínico refractario y una alta sospecha de patologías monogénicas subyacentes, especialmente aquellos de inicio muy temprano.4, 6 Sin embargo, en estos pacientes la edad de presentación no debe considerarse un criterio excluyente.7 En una cohorte de 1005 pacientes pediátricos con EII sometidos a secuenciación de exoma completo, se identificaron variantes asociadas con enfermedad monogénica en el 7,8% de los menores de 6 años y en el 2,3% de los pacientes entre 6 y 18 años; entre los genes identificados se encontraban XIAP y FOXP3.8 En estos pacientes, la EII constituye la manifestación gastrointestinal de un error innato de la inmunidad determinado genéticamente. Su identificación es fundamental, ya que muchos pacientes no responden a la inmunosupresión convencional y pueden beneficiarse de terapias dirigidas, inmunomodulación específica o incluso TPH.9
La EII monogénica comprende un grupo heterogéneo de trastornos genéticos que pueden clasificarse en seis grandes grupos: defectos de regulación inmune, defectos de células T y B, disfunción de la barrera epitelial, defectos fagocíticos, condiciones autoinflamatorias y otros errores innatos de la inmunidad.3, 10 Su expresión clínica puede superponerse ampliamente con las formas convencionales de EII, comportándose como una verdadera “gran simuladora”. En la cohorte de Crowley y col., el inicio antes de los 2 años, los antecedentes familiares de autoinmunidad, las manifestaciones extraintestinales y el requerimiento de cirugía se asociaron con la presencia de enfermedad monogénica.8 Por ello, más que una característica clínica aislada, la combinación de edad de inicio, refractariedad terapéutica, manifestaciones sistémicas o mucocutáneas, infecciones recurrentes, enfermedad perianal grave e historia familiar sugestiva debe motivar la búsqueda de una etiología monogénica.
En el primer paciente, la identificación de la variante FOXP3 c.1222G>A (p.Val408Met) en hemicigosis, clasificada como patogénica, permitió establecer el diagnóstico molecular de síndrome IPEX y reconocer que el fenotipo intestinal Crohn-like constituía una manifestación gastrointestinal del error innato de la inmunidad subyacente. FOXP3 codifica un factor de transcripción esencial para el desarrollo y la función de las células T reguladoras, por lo que su alteración compromete la tolerancia inmunológica y puede ocasionar enteropatía, autoinmunidad y compromiso multiorgánico. Aunque el síndrome IPEX clásicamente presenta manifestaciones tempranas, su expresividad fenotípica es variable y se han descrito presentaciones más tardías e incompletas.11 En un estudio multicéntrico internacional de 96 pacientes con IPEX genéticamente confirmado se documentó una amplia heterogeneidad fenotípica y ausencia de una correlación consistente entre el sitio de la variante y la evolución clínica.12
Los casos 2 y 3 ilustran un mecanismo diferente. En ambos se identificó la variante XIAP c.612_614del p.(Gly205del), clasificada como probablemente patogénica, estableciendo el diagnóstico de deficiencia de XIAP o síndrome linfoproliferativo ligado al X tipo 2. En estos pacientes, el fenotipo de EII Crohn-like constituyó una manifestación de la deficiencia de XIAP subyacente. Esta asociación está respaldada por estudios primarios: en una cohorte de 17 pacientes con variantes hemicigotas en XIAP, las características clínicas e histológicas de la enfermedad intestinal se superpusieron con las de la enfermedad de Crohn, con edades de inicio desde los 3 meses hasta los 41 años y un curso frecuentemente grave y de difícil tratamiento. Los estudios funcionales demostraron además la alteración de la señalización mediada por NOD2.13 Estos hallazgos refuerzan que la edad de presentación no permite por sí sola excluir una deficiencia de XIAP.
Uno de los principales aprendizajes de nuestra serie fue el valor del diagnóstico familiar en cascada. La identificación de la variante en XIAP en el paciente índice permitió realizar un estudio genético dirigido en su hermano adolescente, quien ya presentaba manifestaciones articulares y gastrointestinales, estableciendo la etiología molecular subyacente y orientando tempranamente su seguimiento y estrategia terapéutica. La relevancia de este espectro familiar resulta consistente con series de deficiencia de XIAP que han demostrado una considerable heterogeneidad de presentación, incluyendo enfermedad intestinal Crohn-like, linfohistiocitosis hemofagocítica, esplenomegalia, fiebre recurrente e infecciones.14 Aunque existían otros antecedentes familiares sugestivos, incluido un hermano con antecedente de falla hepática colestásica y sospecha clínica no confirmada de HLH durante la infancia, así como familiares maternos con EII y desenlaces fatales, no fue posible realizar la confirmación genética retrospectiva en esos familiares.
Desde el punto de vista clínico, la presencia de señales de alarma como el inicio muy temprano, enfermedad grave o refractaria, compromiso perianal precoz o grave, infecciones recurrentes o inusuales, manifestaciones cutáneas o sistémicas, falla del crecimiento y una historia familiar sugestiva debe aumentar la sospecha de una etiología monogénica y motivar una evaluación multidisciplinaria que integre gastroenterología, inmunología y genética.15 En estos pacientes, un resultado genético inicial negativo no excluye una causa monogénica cuando persiste una alta sospecha clínica, como ocurrió en nuestro paciente índice con deficiencia de XIAP, en quien la secuenciación del genoma permitió establecer el diagnóstico. La identificación del defecto molecular puede modificar el tratamiento, orientar la indicación de TPH en enfermedades seleccionadas y permitir el estudio familiar en cascada. Este abordaje diagnóstico se resume en la Figura 2.
Figura 2. Algoritmo diagnóstico ante la sospecha de enfermedad inflamatoria intestinal
monogénica
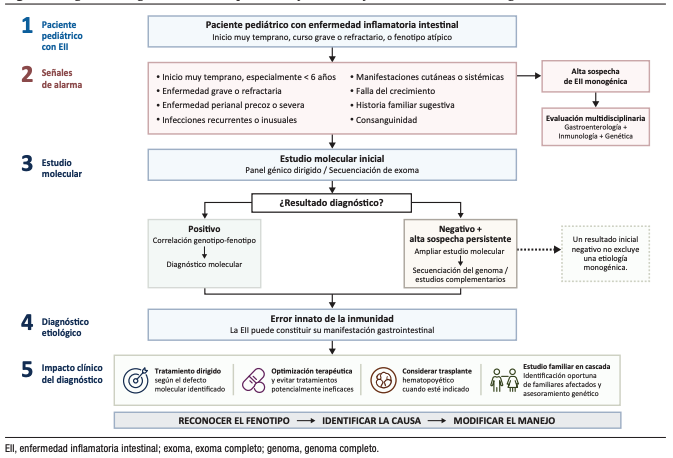
La presencia de señales de alarma clínicas, familiares o de refractariedad terapéutica debe motivar una evaluación multidisciplinaria y considerar la realización de estudios moleculares. Ante un resultado inicial negativo, la persistencia de una alta sospecha clínica puede justificar la ampliación del estudio genético. La identificación de un error innato de la inmunidad puede modificar el manejo terapéutico, orientar la indicación de trasplante de progenitores hematopoyéticos y permitir el estudio familiar en cascada.2, 8, 13, 15-16
En Colombia, datos multicéntricos recientes de 35 pacientes con VEO-IBD mostraron un estudio genético positivo en 12 de ellos (34,3%), incluyendo alteraciones en FOXP3 en cuatro pacientes y XIAP en dos pacientes; ocho de los 12 pacientes con enfermedad monogénica requirieron TPH.17 Estos datos aportan evidencia regional y muestran la relevancia de incorporar el estudio de errores innatos de la inmunidad en pacientes seleccionados con EII pediátrica.
Finalmente, establecer la etiología molecular puede modificar de manera sustancial el tratamiento. El TPH constituye una estrategia potencialmente curativa para IPEX y deficiencia de XIAP, si bien tiene una morbimortalidad significativa. En IPEX, una cohorte internacional reportó una supervivencia global del 73,2% después del TPH, con el compromiso orgánico previo como determinante importante del desenlace.12 En XIAP, una cohorte de 26 pacientes sometidos a TPH reportó una supervivencia del 84,6%, además de presentar una mejoría significativa de la inflamación intestinal.18 Los resultados del TPH en XIAP también parecen estar influenciados por el régimen de acondicionamiento; las primeras series mostraron una elevada mortalidad asociada a los esquemas mieloablativos, mientras que los regímenes de intensidad reducida se asociaron con mejores desenlaces; sin embargo, el procedimiento continúa asociado a complicaciones relevantes y su pronóstico depende también de factores como la compatibilidad del donante y el desarrollo de enfermedad injerto contra huésped agudo.19 - 20 El fallecimiento de nuestro paciente con IPEX por complicaciones postrasplante pone de manifiesto la importancia del diagnóstico oportuno, la adecuada selección del momento del TPH y su realización en centros especializados.
Este trabajo presenta las limitaciones inherentes a una serie de casos, por lo que sus hallazgos no permiten establecer estimaciones de frecuencia ni asociaciones generalizables. No se realizaron estudios funcionales complementarios para las variantes identificadas en FOXP3 y XIAP; su interpretación se sustentó en la clasificación consignada en los informes genéticos y en la correlación con el fenotipo clínico. Asimismo, no fue posible realizar la confirmación molecular retrospectiva en los familiares fallecidos, hecho que impide establecer si compartían el defecto genético identificado. A pesar de estas limitaciones, la serie ilustra el impacto clínico del diagnóstico molecular, tanto en la redefinición etiológica y terapéutica de la EII así como en la identificación de familiares potencialmente afectados mediante el diagnóstico en cascada.
La EII pediátrica de inicio temprano, grave o refractaria puede constituir la manifestación gastrointestinal de un error innato de la inmunidad. La presencia de señales de alarma clínicas y familiares debe motivar una evaluación genética temprana, incluso ante estudios moleculares iniciales negativos, cuando persiste una alta sospecha clínica. Identificar la etiología monogénica puede redefinir el diagnóstico, modificar las decisiones terapéuticas y orientar estrategias potencialmente curativas como el TPH. Además, como demuestra esta serie, el diagnóstico molecular puede trascender al paciente índice mediante el estudio familiar en cascada, permitiendo identificar oportunamente a otros familiares afectados.
El presente manuscrito corresponde a una serie de casos desarrollada conforme a los principios éticos vigentes, con aprobación por parte del Comité de ética. Se obtuvo consentimiento informado por escrito para la publicación de la información clínica e imágenes, garantizando confidencialidad y anonimización de los datos.
Consentimiento para la publicación. Se obtuvo el consentimiento informado por escrito de los pacientes y/o de sus representantes legales para la publicación de la información clínica e imágenes incluidas en el presente artículo, garantizando la confidencialidad y anonimización de los datos.
Propiedad intelectual. Los autores declaran que los datos, figuras y contenidos presentados en este manuscrito son originales y que se han respetado los derechos de propiedad intelectual de terceros.
Financiamiento. Los autores declaran que el presente trabajo no recibió financiamiento.
Conflicto de interés. Los autores declaran no tener conflictos de interés relacionados con el presente trabajo.
Aviso de derechos de autor
© 2026 Acta Gastroenterológica Latinoamericana. Este es un artículo de acceso abierto publicado bajo los términos de la Licencia Creative Commons Attribution (CC BY-NC-SA 4.0), la cual permite el uso, la distribución y la reproducción de forma no comercial, siempre que se cite al autor y la fuente original.
Cite este artículo como: Sánchez Hernández D P y Vallejo Tamayo S. La gran simuladora: tres casos de enfermedad inflamatoria intestinal asociada a errores innatos de la inmunidad. Acta Gastroenterol Latinoam. 2026;56(3):357-364. https://doi.org/10.52787/agl.v56i3.597
Correspondencia: Diana Paola Sánchez Hernández
Correo electrónico: dpsanchezh@hptu.org.co
Acta Gastroenterol Latinoam 2026;56(3):357-364